


Retinose pigmentar e distrofias difusas da retina e da coroide
Tríade de espículas ósseas, palidez de disco e atenuação vascular, ERG e campo visual, síndromes de Usher, Bardet-Biedl, Refsum e Kearns-Sayre, Luxturna para a mutação no RPE65, distrofia de cones, amaurose congênita de Leber, coroideremia e atrofia girata. Cinco questões do CBO comentadas.
PDF de 2,4 MB. Gratuito.
- Formato
- Apostila · 13 páginas
- Área da prova
- Retina e vítreo · Distrofias
- Produzido por
- Equipe Oft-Review
- Atualizado em
- Outubro de 2026
- Preço
- Gratuito
Para que serve
O que a apostila de retinose pigmentar cobre
Da genética ao eletrorretinograma, com as distrofias difusas da coroide e os pontos que o próprio texto marca como cobrados em prova.
-
Tríade e fundo de olho
Espículas ósseas, palidez de disco e atenuação vascular, com RP sine pigmento, RP setorial, halo dourado no disco e as outras causas de alteração pigmentar semelhante, como sífilis, rubéola e descolamento de retina.
-
O ERG de cada distrofia
Escotópico reduzido com fotópico normal na RP inicial, ERG extinto na fase avançada, fotópico anormal na distrofia de cones e, no Goldmann-Favre, onda de cones S com a mesma morfologia no escotópico e no fotópico.
-
Cinco questões do CBO comentadas
CBO 2017 (tríade com ERG), CBO 2021 (mecanismo do Luxturna), CBO 2024 (tratamentos aprovados), CBO 2021 (herança da coroideremia) e CBO 2010 (dieta na atrofia girata), com gabarito e comentário.
Sumário
O que tem dentro das 13 páginas
Da classificação anatômica das distrofias até a distrofia cristalina de Bietti, na ordem do capítulo.
- 01Classificação anatômica das distrofias de retina e coroide
- 02Retinose pigmentar: epidemiologia, genética e fisiopatologia
- 03Sintomas e fundoscopia: tríade clássica, RP sine pigmento e RP setorial
- 04Edema macular cistoide, autofluorescência, angiofluoresceinografia e OCT
- 05Vítreo, segmento anterior e catarata subcapsular posterior
- 06Campo visual e eletrofisiologia: ERG e EOG
- 07Síndromes associadas: Usher, Bardet-Biedl, Refsum e Kearns-Sayre
- 08Tratamento: vitamina A, ômega-3 e ômega-6, edema macular, Argus II e terapia gênica
- 09Aprendendo com questões: CBO 2017
- 10Distrofia de cones: genética, clínica, maculopatia em bull's eye e ERG
- 11Amaurose congênita de Leber e o Luxturna (gene RPE65)
- 12Aprendendo com questões: CBO 2021 e CBO 2024
- 13Síndrome de Goldmann-Favre (síndrome do cone-S aumentado)
- 14Distrofias difusas da coroide: coroideremia e questão CBO 2021
- 15Atrofia girata e questão CBO 2010
- 16Distrofia cristalina de Bietti
O que é retinose pigmentar e qual a tríade clássica?
A retinose pigmentar é uma distrofia hereditária e bilateral que afeta predominantemente os bastonetes, mas também os cones desde o início, e progride para atrofia difusa da retina. A tríade clássica do fundo de olho é formada por espículas ósseas, palidez de disco e atenuação vascular. A nictalopia é um dos principais sintomas.
A herança é esporádica em 40% dos casos. Entre os casos hereditários sem síndrome associada, a autossômica recessiva é a mais frequente; a dominante é menos frequente, e a recessiva ligada ao X é muito rara, mais grave e de início mais precoce. Os sintomas costumam começar entre 20 e 30 anos na forma dominante e por volta dos 10 anos na recessiva. A prevalência é de 1:5.000.
O encurtamento dos segmentos externos dos bastonetes é uma das alterações histopatológicas mais precoces. Após a perda dos fotorreceptores, células do EPR migram para a retina interna e formam as espículas ósseas, em geral na região médio-equatorial. A proliferação de astrócitos contribui para a palidez do disco; a atrofia retiniana, com menor demanda metabólica, para o estreitamento arteriolar e a atrofia da coriocapilar.
Quando o ERG é feito precocemente, pode haver resposta escotópica reduzida com fotópica normal; na RP avançada, a maior parte dos pacientes tem ERG extinto. Em geral, a amplitude do ERG cai 16-18,5% por ano, e o EOG é anormal na maior parte dos casos. O campo visual começa com escotomas relativos entre 30 e 50 graus, que coalescem em escotoma em anel.
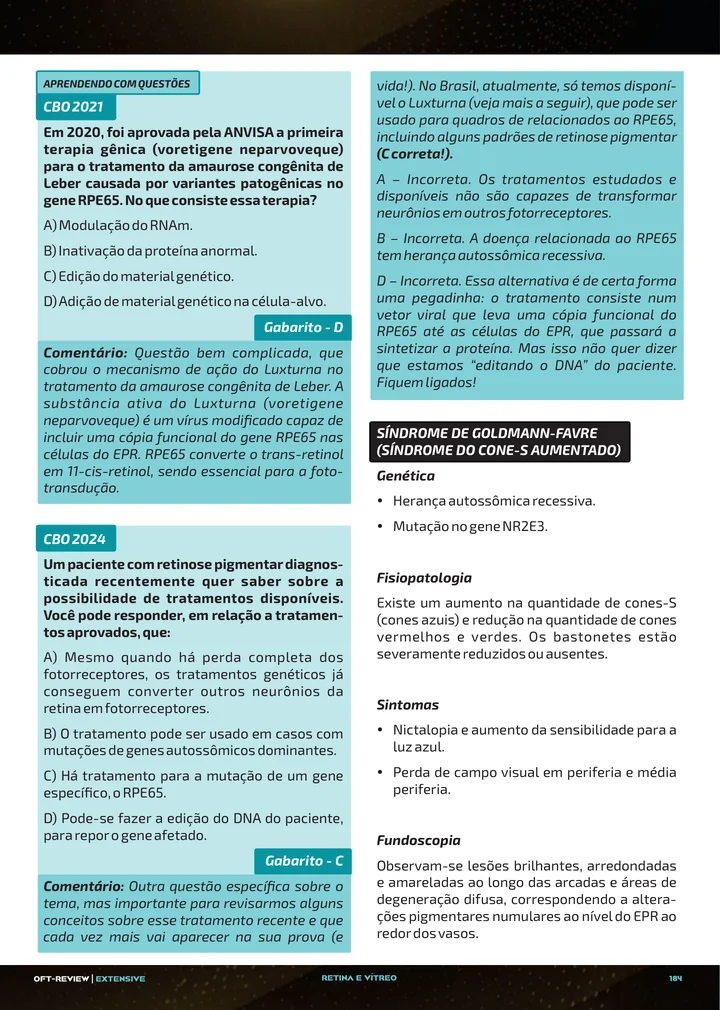
Edema macular cistoide e catarata subcapsular posterior são complicações frequentes; a catarata incide em 70% dos casos ligados ao X, 50% dos autossômicos dominantes e 40% dos recessivos. Para o edema macular, inibidores de anidrase carbônica e esteroides mostram algum benefício. Não há tratamento curativo, e a mutação no gene RPE65 é a única com terapia gênica aprovada, o Luxturna, cobrado nas questões CBO 2021 e CBO 2024.
Comparativo
Distrofias difusas da retina e da coroide: herança, clínica e ERG
As sete distrofias difusas do capítulo, com a herança, o gene, a clínica e o exame que a apostila usa para separar uma da outra.
| Distrofia | Herança e gene | Clínica e fundo de olho | Exame e ponto de prova |
|---|---|---|---|
| Retinose pigmentar | Esporádica em 40%; AR na maioria dos casos hereditários sem síndrome; AD; ligada ao X, mais grave. Rodopsina e periferina/RDS | Nictalopia; espículas ósseas, palidez de disco e atenuação vascular | ERG escotópico reduzido no início, extinto na fase avançada; EOG anormal na maior parte dos casos |
| Distrofia de cones | Qualquer herança, AR a mais comum. ABCA4 em grande parte dos casos | Baixa visual progressiva, deficiência precoce na visão de cores, fotofobia, nistagmo; bull's eye | ERG fotópico anormal com escotópico normal ou próximo do normal; flicker mínimo ou indetectável |
| Amaurose congênita de Leber | AR na maior parte dos casos. RPE65, com terapia gênica aprovada | Baixa visual severa desde o nascimento, nistagmo, reflexo oculodigital, alta hipermetropia | ERG extinto ou mínimo; Luxturna adiciona cópia funcional do RPE65 |
| Goldmann-Favre (cone-S aumentado) | AR. NR2E3 | Nictalopia, sensibilidade aumentada à luz azul, lesões amareladas nas arcadas, retinosquise | Resposta de bastonetes ausente; onda de cones S com a mesma morfologia no ERG escotópico e no fotópico |
| Coroideremia | Recessiva ligada ao X, mais comum em homens. CHM | Nictalopia, perda de campo centrípeta, boa acuidade visual até o acometimento central | Angiofluoresceinografia com hipofluorescência por perda da coriocapilar; questão CBO 2021 |
| Atrofia girata | AR. OAT (ornitina aminotransferase) | Nictalopia na 1ª década; atrofia periférica em pedras de calçamento, bem delimitada; alta miopia | Ornitina plasmática 10-20 vezes maior; restrição de arginina e vitamina B6; questão CBO 2010 |
| Distrofia cristalina de Bietti | AR. CYP4V2 | Nictalopia, escotomas paracentrais e baixa visual entre a 2ª e a 4ª décadas | Cristais no polo posterior e na córnea periférica, que podem desaparecer na fase avançada |
Arraste a tabela para o lado.
Na prática
Como reconhecer a retinose pigmentar, passo a passo
O raciocínio na ordem em que a apostila ensina, da suspeita clínica ao diagnóstico diferencial com as outras distrofias difusas.
-
Confirme que o quadro é bilateral
As distrofias de retina e coroide são hereditárias e bilaterais; quadro unilateral sugere doença inflamatória, infecciosa ou malformação. História familiar negativa não afasta o diagnóstico, por penetrância incompleta, mutação de novo ou falta de informação sobre os familiares. Examine os familiares.
-
Pergunte por nictalopia e pela idade de início
Nictalopia é um dos principais sintomas; fotopsias podem estar presentes e tendem a reduzir com a progressão do defeito de campo. Os sintomas costumam começar entre 20 e 30 anos na forma dominante, por volta dos 10 anos na recessiva e ainda mais cedo na recessiva ligada ao X.
-
Procure a tríade no fundo de olho
Espículas ósseas médio-equatoriais, palidez de disco, às vezes com halo dourado, e atenuação vascular. Sem pigmento visível, pense em RP sine pigmento e use a autofluorescência. Pigmento em 1 ou 2 quadrantes define RP setorial, que pode evoluir para a forma generalizada.
-
Documente com ERG, campo visual e OCT
ERG com resposta escotópica reduzida e fotópica normal no início e extinto na fase avançada; EOG anormal na maior parte dos casos. Campo visual com escotomas entre 30 e 50 graus que evoluem para escotoma em anel. OCT com afinamento da retina externa, com tendência a poupar a fóvea.
-
Rastreie as síndromes associadas
Surdez congênita aponta síndrome de Usher, presente em 18% dos pacientes com RP. Obesidade, polidactilia e hipogonadismo, Bardet-Biedl. Ácido fitânico elevado, ataxia e ictiose, Refsum. Oftalmoplegia externa progressiva, ptose e bloqueio de condução cardíaco, Kearns-Sayre, de herança mitocondrial.
-
Trate as complicações e discuta terapia gênica
No edema macular cistoide, inibidores de anidrase carbônica tópicos ou orais e esteroides têm algum benefício. Após a cirurgia da catarata, opacidade de cápsula posterior e edema macular são frequentes. Palmitato de vitamina A, 15.000 unidades/dia, exige pesar toxicidade hepática, hipertensão intracraniana e teratogenicidade. A única terapia gênica aprovada é para o RPE65, o Luxturna.
-
Diferencie das outras distrofias difusas
ERG fotópico anormal com escotópico normal indica distrofia de cones. Baixa visual severa desde o nascimento com nistagmo, amaurose congênita de Leber. Bastonetes ausentes e sensibilidade aumentada à luz azul, Goldmann-Favre. Herança ligada ao X com perda da coriocapilar, coroideremia. Ornitina plasmática elevada, atrofia girata. Cristais na retina e na córnea periférica, Bietti.
Perguntas frequentes
Dúvidas sobre retinose pigmentar na prova do CBO
Qual o padrão de herança da retinose pigmentar?
Pode ser esporádica, em 40% dos casos, autossômica recessiva, autossômica dominante ou recessiva ligada ao X. A recessiva responde pela maior parte dos casos hereditários sem síndrome associada; a dominante é menos frequente; a ligada ao X é muito rara, mais grave e de início mais precoce. Entre as síndromes associadas, a Kearns-Sayre tem herança mitocondrial.
Quais exames entram no diagnóstico da retinose pigmentar?
Eletrorretinograma, autofluorescência, OCT e testes genéticos, além do campo visual. No início, o ERG pode mostrar resposta escotópica reduzida com fotópica normal; na fase avançada fica extinto, com ondas a e b reduzidas e tempo implícito da onda b prolongado. A apostila atribui à autofluorescência papel fundamental no diagnóstico e no acompanhamento da maior parte das distrofias retinianas.
Qual a principal síndrome associada à retinose pigmentar?
A síndrome de Usher: retinose pigmentar com surdez congênita, de herança autossômica recessiva. Está presente em 18% dos pacientes com RP e responde por 50% dos casos de pessoas cegas e surdas. Toda criança com surdez congênita deve ser rastreada com ERG e testes genéticos. Bardet-Biedl, Refsum e Kearns-Sayre completam as síndromes do capítulo.
Existe terapia gênica aprovada para retinose pigmentar?
Só para mutações no gene RPE65, com o Luxturna (voretigene neparvoveque), aprovado pela ANVISA em 2020 e indicado para portadores da mutação com mais de 1 ano. Um vetor viral leva uma cópia funcional do RPE65 às células do EPR: é adição de material genético, sem edição do DNA. As questões CBO 2021 e CBO 2024 cobram essa distinção.
Como diferenciar retinose pigmentar de distrofia de cones no ERG?
Na retinose pigmentar, os bastonetes são os mais afetados: no início, resposta escotópica reduzida com fotópica normal. Na distrofia de cones, o ERG fotópico é anormal ou indetectável, com escotópico normal ou próximo do normal e flicker mínimo ou indetectável. A clínica da distrofia de cones traz deficiência precoce na visão de cores, fotofobia e maculopatia em bull's eye. Em casos avançados, os dois registros podem estar extintos.
Qual o padrão de herança da coroideremia?
Recessiva ligada ao X, por mutações no gene CHM, e por isso mais comum em homens; foi a resposta da questão CBO 2021 da apostila. Mulheres portadoras costumam ser assintomáticas e ter ERG normal, mas podem apresentar alterações pigmentares e atrofia lobular do EPR em idades avançadas. A perda do EPR e da coriocapilar começa na região equatorial e progride de forma centrípeta.
O material é gratuito mesmo?
Sim. Você preenche um formulário curto e recebe o PDF completo, sem custo e sem período de teste. Pedimos os dados para saber quem estuda com a gente e avisar quando sair material novo.
Preciso ser aluno da Oft-Review para baixar?
Não. A biblioteca é aberta a residentes e especializandos em oftalmologia e a oftalmologistas, com ou sem matrícula nos cursos da Oft-Review.
Continue estudando
Outros materiais da biblioteca
Onde aprofundar
Extensive: preparatório para a prova do CBO
Mais de 150 horas de aulas, mais de 7.000 questões e mais de 5.000 flashcards.
Para ir além no tema: Retina 360° · retina e vítreo em cinco módulos, de Bases a Tumores.
Conhecer o Retina 360°Quem ensina
Quem vai te guiar para a prova de título de oftalmologia
Confira abaixo alguns dos professores especialistas que você vai encontrar no Extensive, o curso preparatório da Oft-Review para a prova de título do CBO.
-

Especialista pelo CBONota recorde na PNO
Dr. Daniel Costa
Oftalmologista pela USP. Especialista em Glaucoma pela USP. Bateu recorde de nota na PNO. Co-Fundador do Grupo Med-Review.
-
Especialista pelo CBONota recorde na PNO
Dr. Bernardo Moraes
Oftalmologista pela USP. Preceptor da Clínica Oftalmológica do HC-USP. Bateu recorde de nota na PNO. 1º colocado na PNO 2019. Co-fundador do grupo OFT-Review.
-

Especialista pelo CBO
Dra. Ana Letícia Darcie
Oftalmologista pela USP. Especialista em Oftalmopediatria e Estrabismo pela USP. Médica no HU-UFSCar. Médica do setor de estrabismo no Hospital das Clínicas da USP.
-
Especialista pelo CBO
Dr. Flávio Moura
Oftalmologista pela USP. Especialista em Catarata e Retina pela USP. Doutorando do departamento de Oftalmologia da USP.
-

Especialista pelo CBO
Dr. Guilherme Macedo
Oftalmologista pela UNIFESP. Especialista em Uveítes, Retina Clínica, USG e UBM pela EPM/UNIFESP. Orientador do Ambulatório de Uveítes da UNIFESP.
-
Especialista pelo CBO
Dr. Iago Bastos
Oftalmologista pela USP. Especialista em Retina pela USP. Doutorando do departamento de Oftalmologia da USP. Médico da FFM USP.
-
Especialista pelo CBO
Dr. Pedro Henrique Ribeiro
Oftalmologista pela USP. Especialista em Glaucoma e Catarata pela USP. Doutorando do departamento de Oftalmologia da USP.
-

Especialista pelo CBO
Dr. Bruno Fortaleza
Oftalmologista pela USP. Especialista em Glaucoma, Uveíte e Retina Clínica/Cirúrgica pela USP. Doutor em Oftalmologia pela USP. Médico dos Departamentos de Oftalmologia da USP e UNIFESP.
-

Especialista pelo CBO
Dr. Gustavo Samico
Médico oftalmologista, especialista em Glaucoma e Neuro-Oftalmologia pela UNIFESP. Fellowship em Glaucoma pelo Bascom Palmer Eye Institute, o melhor hospital de oftalmologia do mundo.
-

Especialista pelo CBO
Dr. Lucas Pereira
Oftalmologista pela UNIFESP. Quinto colocado na PNO de 2025. R4 em Retina Clínica, Úvea e Ultrassonografia Ocular na UNIFESP.
-

Especialista pelo CBO
Dra. Marianna Hollaender
Médica pela USP. Oftalmologista pela USP. Especialista em Córnea, Catarata e Cirurgia Refrativa pela USP. 4ª colocada na PNO 2019.
-

Especialista pelo CBO
Dr. João Lucas Libório
Médico Oftalmologista pela USP. Fellowship em Plástica Ocular pela USP. Coordenador do curso Pálpebras 360°.
-

Especialista pelo CBO
Dra. Renata Maia
Médica pela UFBA. Oftalmologista pela USP. Especialista em Plástica Ocular pela USP. Estudos no setor de Oculoplástica na Universidade de Wisconsin. Doutorado pela USP.
-

Especialista pelo CBO
Dr. Ugor Fernandes
Oftalmologista pela UNIFESP. 1º colocado geral na PNO 2024. Fellowship em Glaucoma e Catarata pela UNIFESP/EPM.
Arraste para o lado para ver toda a equipe
Baixe a apostila de retinose pigmentar em PDF
13 páginas com a tríade, o ERG de cada distrofia, as síndromes associadas, o Luxturna e cinco questões do CBO comentadas. Gratuito.
Receba “Retinose pigmentar”
Preencha para liberar o download.
Carregando formulário…
